The Signal
Il team di QMatter esegue un calcolo chimico a 52 qubit in un modello proteico da un milione di atomi
Un preprint descrive una simulazione ibrida dell’autoproteolisi di ADGRG1 in un modello contenente 1.173.254 atomi, con i calcoli quantistici concentrati sul sito di reazione. Le barriere riportate sono molto vicine a quelle di un benchmark
Quantum.world Team · Scritto con l’IA · verificato ·
Una simulazione ibrida di QMatter e dei suoi collaboratori modella una reazione proteica in un sistema contenente 1.173.254 atomi. Lo studio esamina ADGRG1, un recettore di adesione accoppiato a proteine G che scinde uno dei propri legami peptidici. Il calcolo quantistico ha utilizzato 52 qubit sul processore a 54 qubit di IQM, mentre metodi classici hanno modellato l’ambiente circostante del recettore.
Il lavoro inserisce un piccolo calcolo quantistico in un modello biologico molto più grande: non tratta ogni atomo con la meccanica quantistica, ma assegna metodi computazionali diversi a regioni diverse. Il preprint, firmato da Alexander Orlov e 13 coautori, è apparso su arXiv il 16 ottobre.
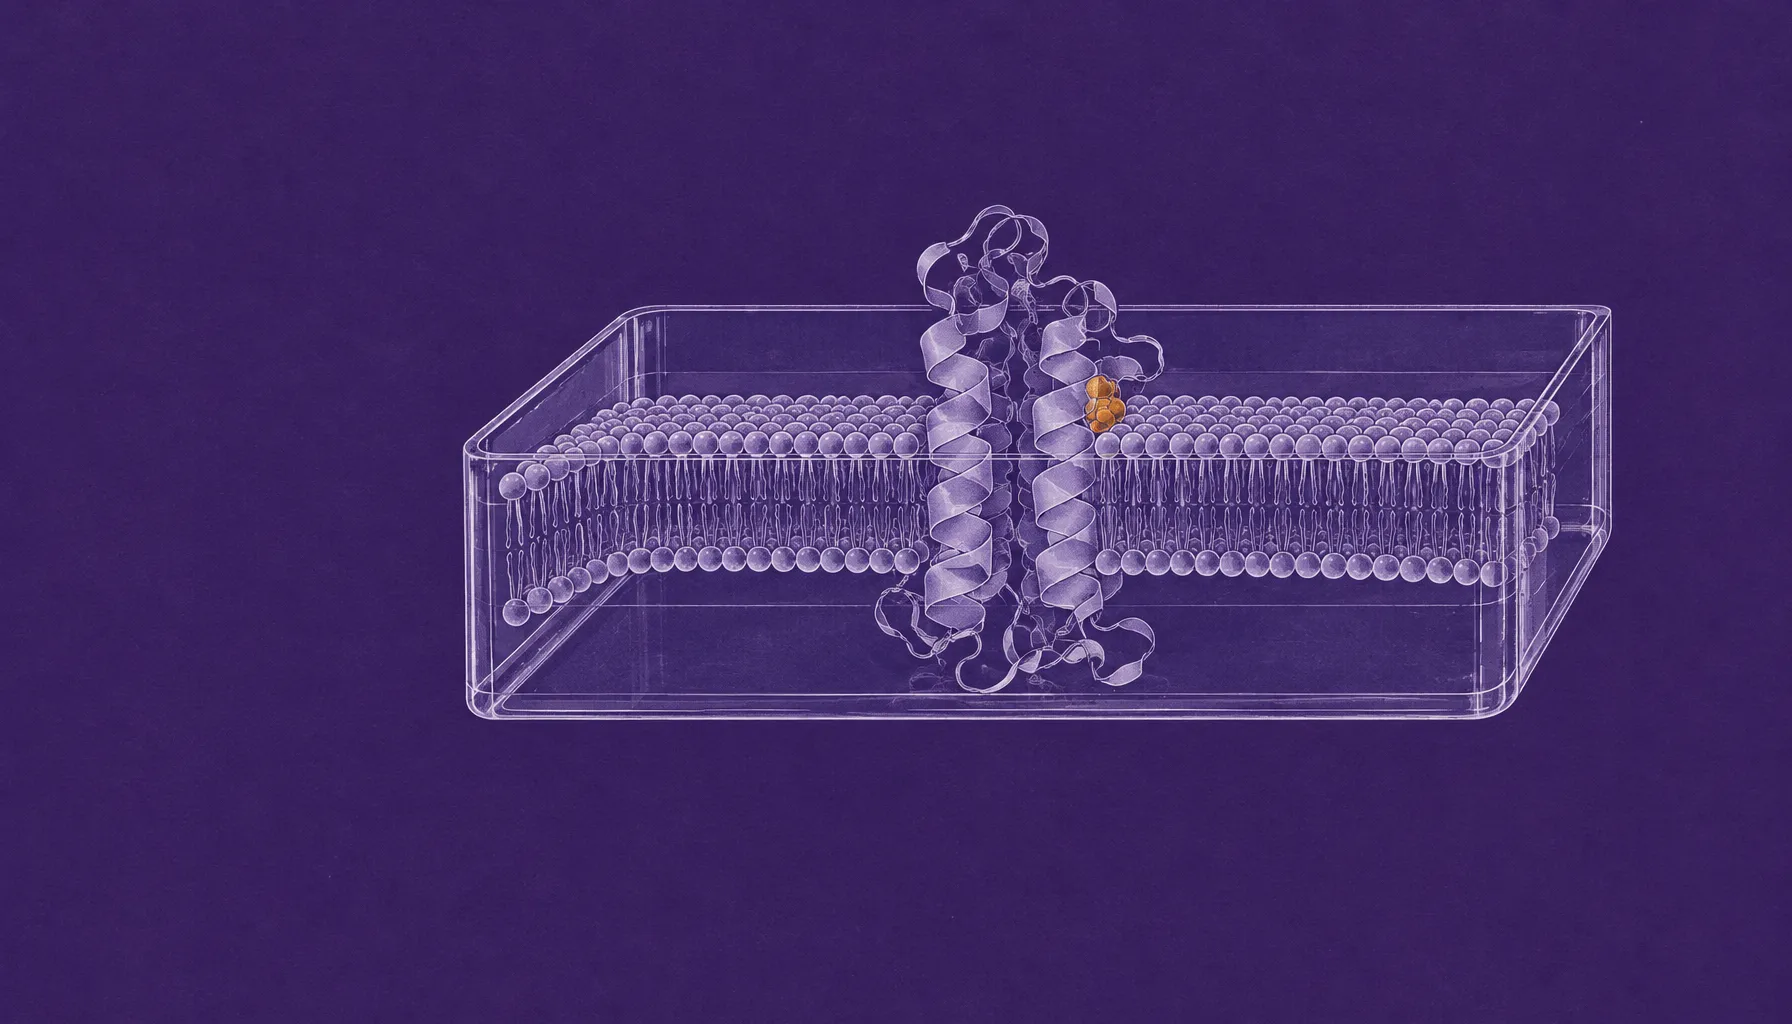
Il sito di scissione di ADGRG1 in un modello di membrana
ADGRG1 appartiene alla famiglia dei GPCR di adesione. Nell’autoproteolisi, una proteina scinde la propria catena principale senza l’intervento di un enzima esterno. I ricercatori hanno modellato il recettore umano a lunghezza intera, non ancora scisso, in un ambiente di membrana e solvente progettato per rappresentare il reticolo endoplasmatico, dove si ritiene avvenga la scissione.
Il modello combina una struttura del recettore prevista computazionalmente con una struttura transmembrana determinata sperimentalmente. Simulazioni di dinamica molecolare hanno campionato i movimenti del recettore; il team ha poi ricostruito il percorso di reazione con calcoli di meccanica quantistica/meccanica molecolare. I 1.173.254 atomi del sistema comprendono 10.463 atomi nel recettore, 131.730 nella membrana, più di 1 milione di atomi d’acqua e 1.992 ioni.
Solo il centro reattivo è stato calcolato sulla QPU
Il flusso di lavoro restringe il calcolo man mano che si avvicina alla chimica della rottura del legame. I ricercatori hanno trattato una regione di 163 atomi attorno al sito di scissione con la teoria del funzionale della densità, poi hanno inserito uno spazio attivo di 26 elettroni e 26 orbitali nel calcolo circostante. La mappatura dei suoi 52 orbitali di spin su 52 qubit ha lasciato inutilizzati due dei 54 qubit del processore IQM.
Il metodo quantistico, l’interazione di configurazioni selezionate quantisticamente e iterativa, campiona le configurazioni elettroniche sul processore e usa il calcolo classico per valutarne le energie. Il ciclo iterativo reinserisce le informazioni di ciascuna soluzione classica nelle successive fasi di campionamento quantistico. Il team ha eseguito il flusso di lavoro tramite CUDA-Q nell’ambiente di calcolo del Leibniz Supercomputing Centre; la post-elaborazione su GPU è stata scalata fino a 1.200 GPU NVIDIA H100.
Il risultato segue un benchmark classico
Il calcolo correlato ha modificato le energie di reazione previste. Secondo lo studio, un calcolo basato sulla teoria del funzionale della densità ha collocato la barriera del primo passaggio a 36,5 chilocalorie per mole, mentre un trattamento di campo medio ha dato 14,0. Il trattamento correlato ha abbassato la barriera elettronica complessiva da 55,4 a 51,9 chilocalorie per mole e ha ripristinato l’ordine degli intermedi riscontrato dal calcolo di campo medio.
Per le tre strutture di reazione, il calcolo a configurazioni selezionate quantisticamente ha prodotto barriere di 25,9, 28,3 e 52,1 chilocalorie per mole rispetto al reagente. L’interazione di configurazioni heat-bath estrapolata, un benchmark classico, ha dato 25,5, 27,5 e 51,9. La stretta concordanza mostra che, in questo caso, il flusso di lavoro ibrido ha riprodotto il benchmark; non mostra che il processore quantistico abbia superato i metodi classici.
«Precisiamo che tutte le energie WF-in-DFT-in-MD riportate qui sono valutate mediante calcoli a punto singolo su geometrie ottenute dalla ricostruzione del percorso QM/MM basata sulla DFT».
Scrivono Alexander Orlov e i coautori dell’articolo in «Simulazione quantistico-classica multiscala dell’autoproteolisi di una proteina in un ambiente di membrana da un milione di atomi».
Un contesto realistico, con limiti nel calcolo
Gli autori descrivono la reazione come debolmente correlata, un caso in cui il metodo classico HCI funziona bene. Il campionamento quantistico ha effettivamente recuperato configurazioni elettroniche di ordine superiore, ma in questo sistema il loro contributo all’energia è stato modesto. L’articolo presenta il loro recupero come un motivo per testare il metodo su reazioni con una correlazione elettronica più forte, non come prova di un vantaggio nei risultati relativi ad ADGRG1.
Anche i profili energetici hanno un preciso limite metodologico: i calcoli correlati erano valutazioni a punto singolo su strutture generate lungo un percorso di reazione basato sulla teoria del funzionale della densità, anziché profili completamente ottimizzati a ciascun livello teorico. Lo studio dimostra quindi un modo per collegare l’hardware quantistico a un flusso di lavoro biomolecolare di grandi dimensioni, mentre le barriere riportate restano legate a quel percorso e a un benchmark che i metodi classici già riproducono con precisione.